基本原理:
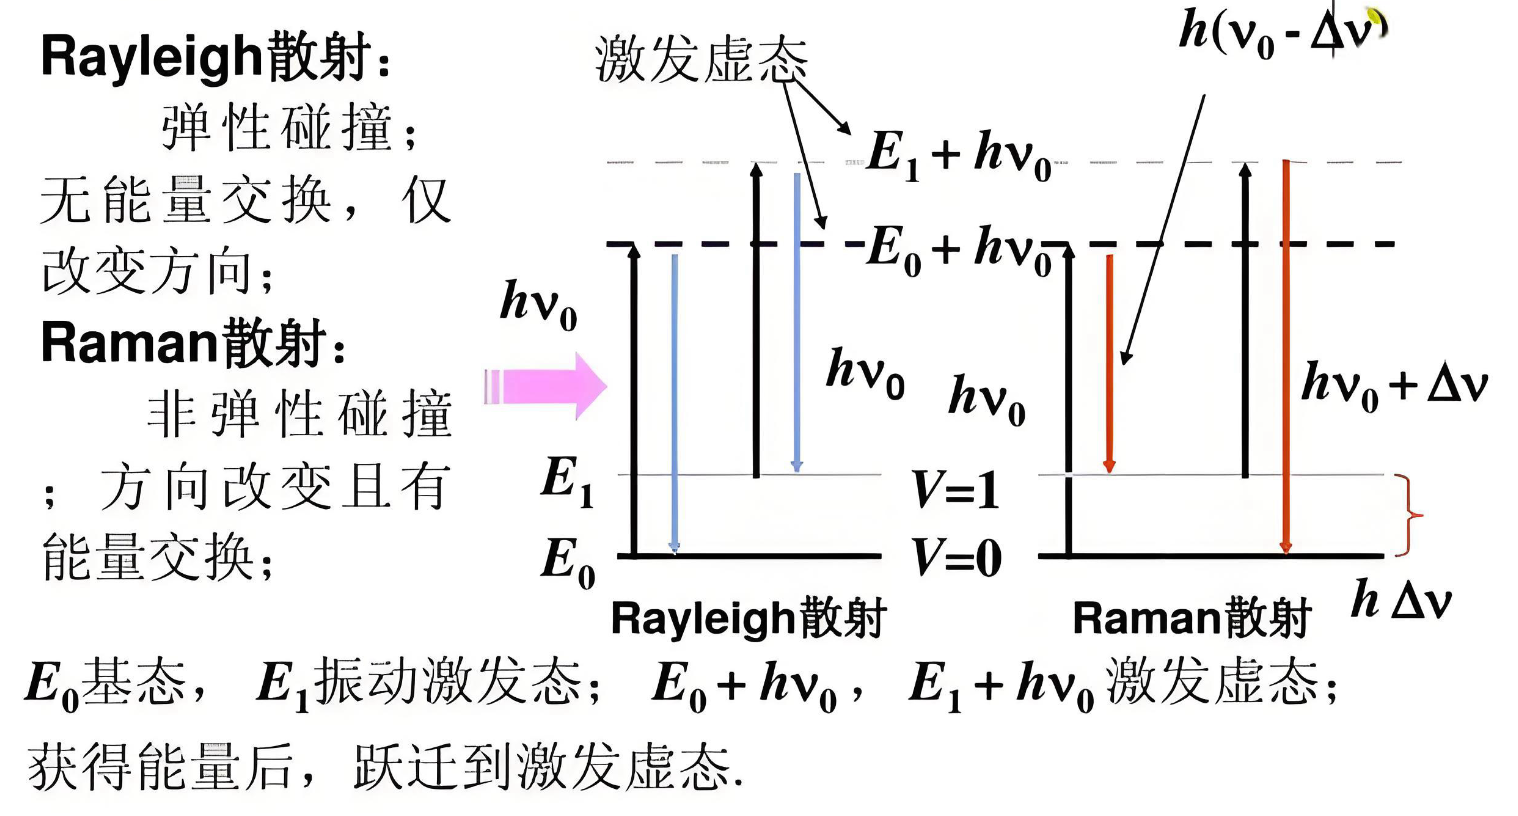
激光共聚焦拉曼光谱仪通过非弹性散射原理分析物质分子振动:单色激光激发样品后,收集散射光中频率偏移的拉曼信号(反映分子键振动能级),结合共聚焦显微技术实现微米级空间分辨率。
 |  |  |
|---|
能力范围:
参数 | 范围 | 检测能力 |
|---|---|---|
光谱分辨率 | 0.5–2 cm⁻¹ | 分子结构精细分析 |
空间分辨率 | 0.5–1 μm | 微区成分成像 |
波长范围 | 532–785 nm | 有机/无机材料适用 |
检测深度 | 表面至~100 μm (透明样品) | 分层结构分析 |

激光共聚焦拉曼光谱仪通过非弹性散射原理分析物质分子振动:单色激光激发样品后,收集散射光中频率偏移的拉曼信号(反映分子键振动能级),结合共聚焦显微技术实现微米级空间分辨率。
| | |
|---|
参数 | 范围 | 检测能力 |
|---|---|---|
光谱分辨率 | 0.5–2 cm⁻¹ | 分子结构精细分析 |
空间分辨率 | 0.5–1 μm | 微区成分成像 |
波长范围 | 532–785 nm | 有机/无机材料适用 |
检测深度 | 表面至~100 μm (透明样品) | 分层结构分析 |
样品类型 | 推荐尺寸/量 | 具体要求 | 注意事项 |
|---|---|---|---|
块材(金属、陶瓷、晶体、聚合物块体) | 单边 5~20 mm,厚度 ≤10 mm | 待测面平整,粗糙度建议优于 Ra 1 μm;可直接平放于载玻片或样品台 | 曲面、深孔、台阶结构需与工程师确认物镜工作距离与聚焦可行性 |
薄膜/涂层(镀层、氧化膜、高分子膜) | 面积 ≥5 mm×5 mm | 膜层与基底结合牢固,表面无浮尘、油污 | 膜厚过薄时激光可能穿透至基底,需在委托单注明膜厚与基底材质 |
粉末 | 约 10~50 mg | 干燥、无结块,粒径建议微米级;可压片或平铺于载玻片 | 压片压力需适中,避免引入应力峰;易吸潮样品请密封送样 |
液体 | 约 0.5~2 mL | 澄清、无悬浮颗粒,置于石英比色皿或液体池中 | 液体池体积与光程以实际配置为准,强挥发性、强腐蚀性溶剂需提前告知 |
纤维/棒材 | 长度 ≥10 mm,直径 ≤5 mm | 单根或多根平行固定于载玻片 | 需确认装夹方式,避免样品在测试中位移 |
· 样品不得具有强磁性、放射性或剧毒挥发性,激光照射下不得发生燃烧、爆炸或剧烈分解。
· 含水、含油或表面污染样品请先清洁干燥,否则荧光背景会显著抬升,影响谱图质量。
· 若需微区定位或深度剖析,请在委托单中标注目标区域坐标或深度范围。
样品尺寸偏小、形态不规则或无法直接装夹时,可协助进行切割、镶嵌、压片或转移至适合的载具,具体方案与可行性需与工程师确认。膜厚、液体池体积、激光波长与功率等参数以设备实际配置为准,测试前请与工程师沟通确认。
样品制备:
固体:乙醇超声清洗,氮气吹干。
粉末:KBr压片或粘附在硅片。
上机条件:
激光功率 1–10 mW(避免热损伤)
积分时间 1–60 s/谱,扫描范围 50–4000 cm⁻¹。
结果处理:
基线校正(多项式拟合)
峰位归属(对比标准数据库如RRUFF)
成像分析(2D/3D化学分布图)
A1:峰位(波数 cm⁻¹)对应分子振动模式,用于判定化学键与晶型,例如碳材料中 G 峰与 D 峰的相对位置可区分石墨、无定形碳与碳纳米管;峰强与散射截面及该组分含量相关,可做半定量比较;峰宽反映结晶度与应力状态,峰宽增大通常意味着结晶度下降或存在残余应力。报告中会给出峰位归属表与原始谱图,定量结果以标定曲线或标准加入法为准。
A2:常规 3~5 个工作日,含样品预处理与数据解析;同批次多点的面扫或深度成像因采集时间较长,按点数累计,需在委托时确认。加急可安排,但受设备排期限制,最终以预约确认单为准。
A3:粉末样品一般 10~50 mg 即可,量少时需压片或置于载玻片凹槽中测试;液体样品需 0.5~1 mL,可装于石英比色皿或毛细管,水溶液建议用 532 nm 以外激发以减少荧光干扰;薄膜与块体样品要求表面平整,测试区尺寸通常在微米级,最小可测区域取决于物镜倍数,需与工程师确认。不透明、高反射或强荧光样品需提前说明,以便更换激发波长或调整激光功率。
A4:两者互补。拉曼对同核双原子键(如 C–C、S–S)、无机氧化物、碳材料敏感,且可做微米级空间分辨与无损深度剖析;红外对极性基团(如 O–H、C=O、N–H)响应更强,更适合有机物官能团鉴定。含水样品、无机填料及需要微区成像时优先选拉曼;纯有机物官能团定性可优先红外。若样品同时含无机与有机组分,建议两种方法联用。
A5:强荧光样品(如某些染料、生物组织)会淹没拉曼信号,可改用 785 nm 或 1064 nm 激发、延长采集时间或做荧光淬灭处理;深色/黑色样品易吸收激光发热,需降低功率并采用低功率长时间采集,避免烧蚀;易挥发或对空气敏感的样品需在惰性气氛或密封池中测试。具体方案需与工程师确认后再排期。
A6:可以。若谱图出现基线漂移、宇宙射线尖峰或信噪比不足,属于采集参数问题,可免费重新采集;若因样品本身荧光、热损伤导致信号异常,会先与客户沟通调整激发波长或功率后再复测,必要时更换测试点位。复测周期通常为 1~2 个工作日,不额外计费。
A7:报告包含样品信息、测试条件(激发波长、激光功率、物镜倍数、采集时间、累积次数)、原始谱图、峰位归属表及必要的面扫/深度成像图。可提供 .wdf、.spc 等原始数据文件及仪器配套软件导出的文本格式,便于客户用 Origin、LabSpec 等自行处理。需要定量分析时,会注明所用标定方法与检出限,具体数值以实测为准。
【背景】某动力电池企业研发部门在循环测试中发现,NCM811 正极极片在 500 次循环后容量保持率明显低于设计预期,怀疑与极片局部结构退化有关。客户需要在不破坏极片的前提下,获取微米尺度下活性材料相变、导电剂分布及电解液残留的空间分布信息,以判断失效是源于材料本征相变还是工艺分散不良。
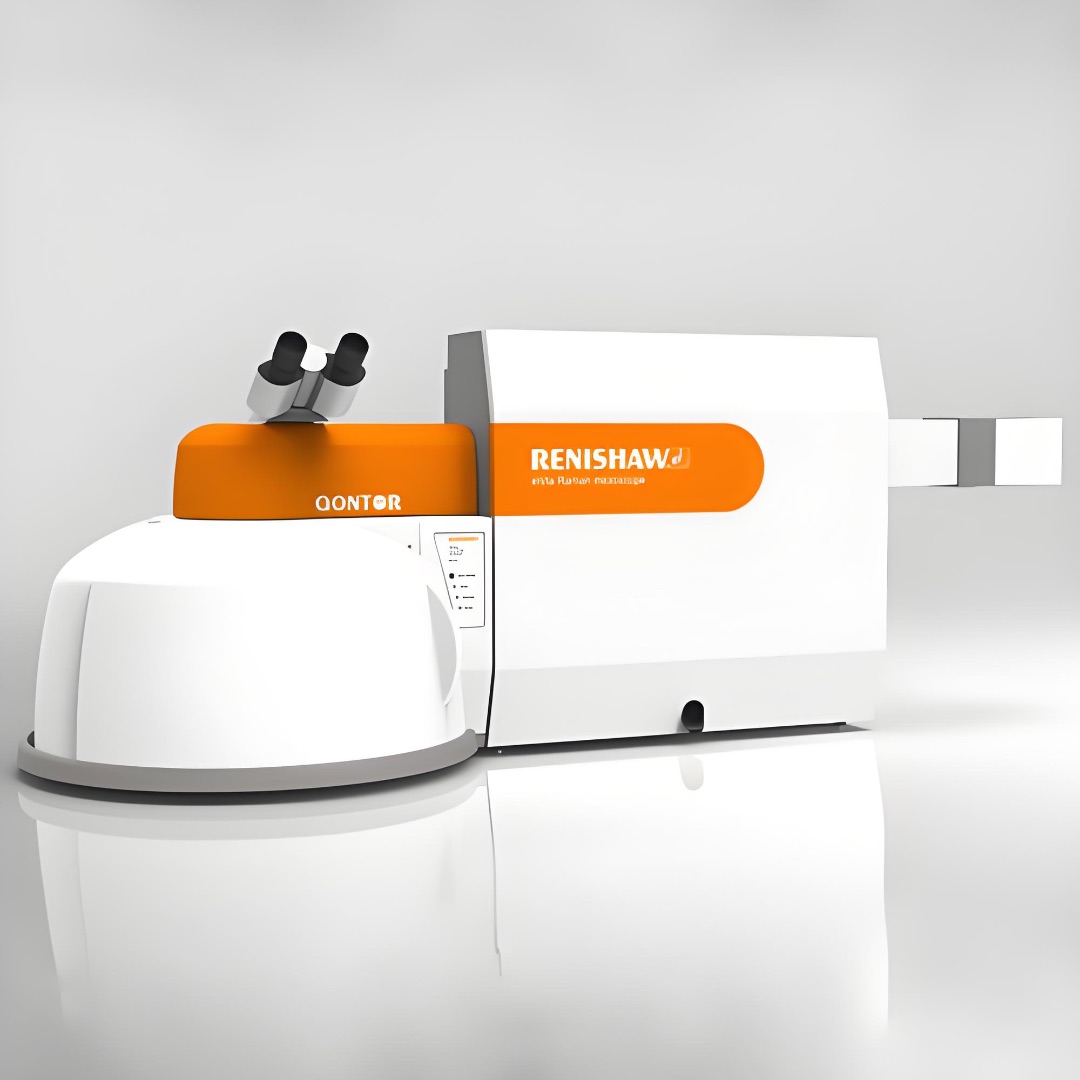
【测试条件】采用 Renishaw inVia™ Qontor 共聚焦拉曼光谱仪,配置 532 nm 与 785 nm 双波长激光器。532 nm 用于活性材料相变分析,785 nm 用于抑制导电剂荧光干扰。使用 50× 长工作距离物镜,激光功率控制在 1 mW 以下以避免样品热损伤,扫描步长 1 μm,积分时间 10 s,累计 3 次。
【样品】循环后极片经拆解、DMC 清洗、真空干燥后直接置于惰性样品台,未做镀膜或抛光处理,保持原始表面形貌。
【分析结果】循环后极片在 500~700 cm⁻¹ 区间出现明显的峰位偏移与峰形展宽,表明活性材料由层状结构向尖晶石/岩盐相发生局部转变;同时,在极片边缘区域检测到 PVDF 粘结剂特征峰强度异常升高,提示该区域导电剂与活性材料分散不均。进一步对同一区域进行面扫描,发现相变区域与导电剂贫化区域在空间上高度重合,说明局部导电网络失效是加速相变的诱因之一。
【价值】客户据此调整了浆料分散工艺与极片干燥制度,将导电剂分布均匀性纳入来料质控指标。该设备在微米级空间分辨率下同时获取材料相结构与组分分布的能力,使失效分析从“整体平均”推进到“局部定位”,为工艺改进提供了直接依据。
【背景】某半导体封装材料供应商在开发一款用于晶圆级封装的聚酰亚胺涂层时,遇到固化后涂层局部开裂问题。客户需要评估不同固化温度与时间条件下涂层的亚胺化程度,并了解裂纹附近是否存在残余应力导致的分子结构异常,以确定最优固化窗口。
【测试条件】采用 Horiba LabRAM HR Evolution 拉曼光谱仪,配置 785 nm 激光器与 100× 物镜,光谱分辨率优于 1 cm⁻¹。通过追踪聚酰亚胺亚胺环特征峰(约 1380 cm⁻¹)与酰胺酸特征峰(约 1660 cm⁻¹)的相对强度比,计算亚胺化程度。同时利用拉曼峰位频移评估局部残余应力,扫描步长 0.5 μm。
【样品】不同固化条件下制备的涂层样品,厚度约 5 μm,直接置于硅基底上测试,未做前处理。
【分析结果】在 350 ℃ 固化 30 min 的样品中,亚胺化程度达到 95% 以上,且峰位分布均匀;而在 300 ℃ 固化 30 min 的样品中,边缘区域亚胺化程度仅为 80% 左右,且该区域拉曼峰位向低波数方向偏移约 2~3 cm⁻¹,表明存在残余拉应力。裂纹附近检测到明显的酰胺酸残留,说明固化不完全是开裂的直接原因。结合面扫描结果,客户确定了 340~360 ℃、30~45 min 为最佳固化窗口。
【价值】该设备在微米级空间分辨率下对聚合物固化度与残余应力进行无损、半定量评估的能力,帮助客户在不破坏封装结构的前提下定位了工艺缺陷,缩短了固化工艺优化周期,并为后续在线质控方法的建立提供了光谱依据。